
Pesquisadores relataram a síndrome VEXAS pela primeira vez em 2020.
Naquela ocasião, eles analisaram dados de sequenciamento do exoma do sangue periférico de pacientes com diversas doenças inflamatórias nos Institutos Nacionais de Saúde (NIH).
A síndrome de VEXAS acomete predominantemente homens com 50 anos ou mais. A doença surge a partir de mutações adquiridas no gene UBA1, localizado no cromossomo X. Por isso, as mulheres apresentam proteção natural.
No entanto, os médicos já diagnosticaram a síndrome de VEXAS em mulheres com síndrome de Turner, em mulheres com monossomia do cromossomo X relacionada à idade e também em mulheres com cariótipo normal.
Além disso, as mutações no gene UBA1 ocorrem com maior frequência do que se esperava. Elas podem produzir um fenótipo clínico mais leve, subdiagnosticado e menos penetrante nas mulheres.
Atualmente, os dados mostram que a síndrome de VEXAS atinge um em cada 13.591 adultos e um em cada 4.269 homens com 50 anos ou mais.
Infelizmente, a síndrome de VEXAS causa doença grave e potencialmente fatal, com morbidade significativa e taxas de mortalidade entre 30% e 50% em 5 anos.
Desse modo, a inflamação grave, as infecções, a falência da medula óssea e os efeitos colaterais do tratamento, especialmente glicocorticoides em uso prolongado, levam à morte dos pacientes.
Entre os pacientes com mutações no códon 41 (mutações canônicas), a variante p.Met41Val aumenta o risco de mortalidade. Já a variante p.Met41Leu causa um fenótipo menos grave.
Diante disso, vale destacar que a síndrome de VEXAS pode mimetizar várias doenças, como policondrite recidivante, vasculites sistêmicas, doença inflamatória intestinal, doença de Castleman e síndrome mielodisplásica.
O que causa e qual a fisiopatologia da Síndrome VEXAS?
Mutações somáticas na enzima E1 (UBA1) em células-tronco hematopoiéticas causam a síndrome de VEXAS. O gene UBA1 gera duas isoformas principais a partir de sítios de iniciação diferentes.
O sítio p.Met1 produz a isoforma nuclear maior (UBA1a; 117 kDa). Por outro lado, o sítio p.Met41 produz a isoforma citoplasmática menor (UBA1b; 110 kDa).
Como se dividem as categorias de mutações?
Os médicos identificam duas categorias principais de mutações: mutações canônicas, que reduzem a quantidade de UBA1b, e mutações não canônicas, que diminuem a função da enzima.
As mutações canônicas ocorrem predominantemente no códon da metionina-41 e reduzem o uso desse códon como sítio de iniciação.
Além disso, as mutações não canônicas afetam principalmente o domínio de adenilação ativo, reduzindo diretamente a ubiquitinação celular.
Como resultado, essas mutações reduzem substancialmente os níveis de ubiquitinação celular, um processo essencial para a degradação, localização e sinalização de proteínas.
Em contrapartida, a variante p.Met41Val causa menor tradução residual de UBA1b do que as variantes p.Met41Leu ou p.Met41Thr.
Essa diferença explica a maior gravidade clínica observada na variante p.Met41Val.
Quais são as consequências celulares encontradas?
Consequentemente, a mutação UBA1 ativa fortemente a resposta a proteínas mal dobradas e as vias de degradação associadas ao retículo endoplasmático.
Como consequência, há um aumento importante das vias inflamatórias mediadas por IL-1, IL-6, IL-18, TNF e interferon.
As células mieloides de pacientes com VEXAS expressam mais genes relacionados à morte celular, ativam caspases 1/3/7 e aumentam a morte celular inflamatória e não inflamatória.
Da mesma forma, os exames laboratoriais frequentemente demonstram níveis elevados de marcadores séricos de dano, NETose espontânea nos neutrófilos e IL-18 aumentada. Esses mecanismos perpetuam a inflamação sistêmica.
Apesar do forte estado inflamatório, pacientes com síndrome de VEXAS são suscetíveis a diversos patógenos microbianos, inclusive infecções intracelulares.
Quais são as manifestações clínicas da Síndrome VEXAS?
As manifestações inflamatórias da síndrome VEXAS são multissistêmicas.
O fenótipo clássico inclui sintomas constitucionais, cutâneos, cartilaginosos, musculoesqueléticos, pulmonares e oftalmológicos flutuantes.
O início da doença geralmente se dá com lesões cutâneas e sintomas constitucionais leves, incluindo febre baixa, fadiga, mal-estar e anorexia. Esses sintomas progridem para febres altas com sudorese noturna e perda de peso significativa.
As anormalidades laboratoriais refletem a inflamação sistêmica, com aumento acentuado de reagentes de fase aguda, anemia macrocítica (que geralmente é mais grave na fase ativa da doença) e soropositividade autoimune inespecífica, que pode levar a atraso no diagnóstico.
Muitos pacientes desenvolvem episódios recorrentes de celulite ou pneumonia microbiologicamente negativas, que na verdade são exacerbações da síndrome VEXAS.

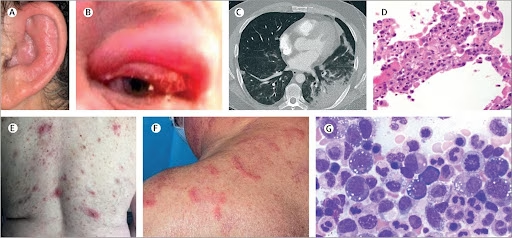
Manifestações cutâneas
Mais de 80% dos pacientes apresentam envolvimento cutâneo. Em 45–63% dos pacientes, as lesões cutâneas constituem a manifestação clínica inicial.
As lesões cutâneas são heterogêneas e apresentam-se como placas papulares e arqueadas, lesões nodulares, pustulosas, urticariformes, vasculopáticas ou purpúricas.
Elas afetam comumente o tronco, as extremidades e a face, enquanto as superfícies acrais-palmoplantares, intertriginosas e do couro cabeludo geralmente permanecem sem alterações.
O exame histológico geralmente revela dermatose neutrofílica, paniculite septal e vasculite leucocitoclástica.
Manifestações pulmonares
Manifestações pulmonares envolvendo o parênquima ou a pleura estão presentes em 44–66% dos pacientes. Elas incluem opacidades em vidro fosco, infiltrados nodulares, consolidções e derrames exsudativos.
As anormalidades radiográficas decorrentes da inflamação são reversíveis, recorrem com surtos subsequentes e não há relatos de progressão para fibrose pulmonar.
Manifestações hematológicas
As manifestações hematológicas da VEXAS são amplas e incluem insuficiência da medula óssea com consequente citopenia progressiva, aumento do risco de neoplasias hematológicas (incluindo neoplasia mieloide e discrasia de células plasmáticas) e alto risco trombótico.
95% dos pacientes apresentam anemia macrocítica. A morfologia da medula óssea tipicamente mostra hipercelularidade para a idade, com desvio à esquerda na granulopoiese e vacuolização dos precursores mieloides e eritroides.
Embora a vacuolização dos precursores mieloides e eritroides seja comum e característica, ela não é específica da doença, e sua ausência não exclui o diagnóstico de síndrome VEXAS.
A incidência de síndrome mielodisplásica varia de 20% a 55%. Neoplasias de células plasmáticas, principalmente gamopatia monoclonal de significado indeterminado (MGUS), foram relatadas em aproximadamente 20%.
A tromboembolia venosa ocorre em mais de 40% dos pacientes com síndrome VEXAS (níveis elevados de fator VIII e fator de von Willebrand e NETose exagerada).
A trombose arterial, incluindo infarto do miocárdio e acidente vascular cerebral, ocorre em mais de 10% dos pacientes.
Outras manifestações da síndrome VEXAS
A manifestação cardíaca é mais rara, com relatos de pericardite, miocardite, bloqueio cardíaco, insuficiência cardíaca e amiloidose AA.
As manifestações musculoesqueléticas incluem condrite auricular ou nasal (36–50%), artralgia e artrite (28–58%), mialgia e, menos frequentemente, miosite. Além disso, há relato de orquite e epididimite em 18–30% dos casos.
Na manifestação ocular, o edema periorbital pode ser confundido com celulite periorbital devido à sua agudeza e potencial gravidade.
Além disso, episclerite, conjuntivite, esclerite e uveíte podem ocorrer em até 36–64% dos pacientes.
A perda auditiva neurossensorial e o desequilíbrio são frequentes e possivelmente subnotificados.
A vasculite pode estar presente e mimetizar outras vasculites sistêmicas autoimunes, manifestando-se principalmente como vasculite cutânea de pequenos vasos.
O acometimento orgânico é menos comum, mas há descrição de envolvimento renal, gastrointestinal e do sistema nervoso periférico (SNP).
Como é feito o diagnóstico da Síndrome VEXAS?
Embora não existam critérios diagnósticos ou de classificação para a síndrome de VEXAS, o diagnóstico geralmente requer confirmação genética de uma variante patogênica conhecida no gene UBA1, com características de suporte da doença (ou seja, inflamação sistêmica ou citopenias).
As opções para triagem genética incluem testes direcionados para variantes no éxon 3 do UBA1 ou sequenciamento de nova geração de todo o gene. Mutações podem ser facilmente detectadas na medula óssea ou no sangue periférico.
Pacientes idosos, particularmente homens, com inflamação recorrente da pele, olhos, cartilagem ou pulmões devem ser fortemente considerados para testes, especialmente na presença de macrocitose ou anemia macrocítica associadas.
A triagem sistêmica para UBA1 em pacientes com síndrome mielodisplásica também deve ser fortemente considerada, incluindo homens com síndrome mielodisplásica não classificável, neoplasia mieloproliferativa ou com características clínicas inflamatórias concomitantes.
Como funciona o tratamento da Síndrome VEXAS?
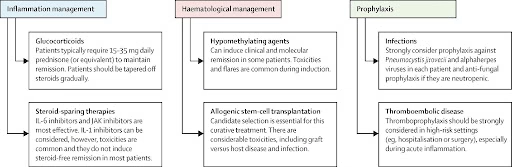
Atualmente, os glicocorticoides são os medicamentos mais eficazes para controlar a inflamação sistêmica em pacientes com síndrome de VEXAS.
No entanto, os pacientes frequentemente necessitam de doses diárias moderadas (por exemplo, prednisona 15–35 mg por dia) para prevenir exacerbações da doença.
Por esse motivo, a maioria dos pacientes com síndrome de VEXAS necessita de tratamento crônico com glicocorticoides, que apresenta toxicidades substanciais.
Nenhum ensaio clínico randomizado controlado em síndrome de VEXAS foi concluído. Por isso, os dados sobre as terapias disponíveis baseiam-se principalmente em séries de casos e estudos de coorte.
Além disso, ainda não existem definições padronizadas de resposta ao tratamento.
Terapias biológicas e inibidores
Tocilizumabe e inibidores de JAK demonstraram ser eficazes no controle dos sintomas inflamatórios.
Em aproximadamente 5% dos pacientes, o tocilizumabe causa uma reação sistêmica paradoxal, caracterizada por lesões cutâneas, mal-estar e febre, o que impede a continuidade do tratamento.
Dentre os diversos inibidores de JAK, o ruxolitinibe mostrou-se potencialmente o mais eficaz em um estudo multicêntrico com 30 pacientes com VEXAS.
As terapias direcionadas à IL-1, incluindo anakinra e canaquinumabe, mostraram eficácia em alguns estudos, mas apresentam alta taxa de descontinuação, frequentemente devido a reações locais graves no local da injeção.
Canaquinumabe apresenta respostas melhores e perfil de segurança superior ao anakinra.
Ensaios comparativos de inibidores de JAK, anti-IL-6R e terapias direcionadas à IL-1 não foram conduzidos, e estudos de coorte que comparam taxas de resposta são propensos a viés de seleção.
Respostas parciais a fármacos antirreumáticos modificadores da doença convencionais (por exemplo, metotrexato e azatioprina) também foram relatadas em algumas séries de casos.
Inibidores de TNF não parecem ser eficazes. Terapias de depleção de células B devem ser evitadas, pois esses medicamentos não são eficazes em pacientes com síndrome de VEXAS e podem causar depleção prolongada de células B e imunodeficiência.
Apesar do controle inflamatório observado com tocilizumabe e inibidores de JAK, essas terapias não parecem alterar a progressão da falência medular em pacientes com síndrome de VEXAS e não reduzem a carga de mutações UBA1.
Quando são indicados os tratamentos avançados?
Assim como em qualquer doença hematopoiética clonal, o direcionamento ou a eliminação das células mutadas oferece um potencial terapêutico promissor. O transplante de células hematopoiéticas e os agentes hipometilantes produzem remissão molecular e clínica em pacientes com síndrome de VEXAS.
Agentes hipometilantes, particularmente a azacitidina, apresentam excelente eficácia entre as terapias disponíveis para síndrome de VEXAS com mutações canônicas do gene UBA1, especialmente em pacientes com síndrome de VEXAS e síndrome mielodisplásica. A azacitidina representa o tratamento padrão para pacientes com alto risco de síndrome mielodisplásica.
Como selecionar a terapia e dar suporte clínico?
Diante do surgimento de diversas terapias medicamentosas eficazes e da ausência de um algoritmo de tratamento padronizado, a seleção da terapia para pacientes pode ser guiada pelo fenótipo da doença como: inflamação sistêmica refratária, dependência de glicocorticoides, insuficiência da medula óssea, síndrome mielodisplásica, imunodeficiência com infecções oportunistas, trombose, comorbidades e toxicidades previstas do tratamento, particularmente os riscos de infecção e citopenia.
A principal indicação para o transplante de células hematopoiéticas é a citopenia clinicamente significativa e persistente que não responde ao tratamento medicamentoso, embora alguns pacientes com doença inflamatória refratária tenham sido submetidos a transplante com sucesso.
O suporte clínico, em especial a profilaxia de infecções, é crucial.
De fato, uma redução considerável na ocorrência de pneumonia por P. jirovecii e reativação do vírus varicela-zóster foi relatada com o uso profilático de antimicrobianos, o que levou à recomendação padrão de utilização de profilaxia para prevenir essas infecções potencialmente fatais.
Para pacientes com anemia clinicamente significativa, o suporte transfusional e o uso de agentes estimuladores da eritropoiese têm se mostrado eficazes.
O tromboembolismo venoso é tratado de acordo com as diretrizes padrão, sendo preferível a anticoagulação de longa duração devido aos riscos contínuos de recorrência associados à inflamação sistêmica, sexo masculino, uso de glicocorticoides e imobilização subaguda ou crônica.